合作客戶/
拜耳公司 |
同濟(jì)大學(xué) |
聯(lián)合大學(xué) |
美國保潔 |
美國強(qiáng)生 |
瑞士羅氏 |
相關(guān)新聞Info
-
> pH、溫度、鹽度、碳源對 解烴菌BD-2產(chǎn)生物表面活性劑的影響——摘要、前言
> 新型十六烷基胺無堿表面活性劑的合成、界面性能及復(fù)配性能(二)
> 復(fù)合驅(qū)中聚合物與陰離子表面活性劑的協(xié)同作用研究
> 誘導(dǎo)期測定法研究NaCl的添加對碳酸鋰固-液界面張力等成核動(dòng)力學(xué)參數(shù)影響——實(shí)驗(yàn)部分
> 雙季銨基鄰苯二甲酸酯基表面活性劑SHZ16和SHZ14表面張力等性能對比(二)
> 磺酸基團(tuán)修飾水滑石LB復(fù)合薄膜自組裝機(jī)理及酸致變色特性(一)
> LB膜技術(shù)在生物基材料改性中的應(yīng)用
> 表面張力儀分析生物表面活性劑對菲、1-硝基萘的增溶與洗脫效果和機(jī)制
> 油藏儲層油水界面張力是形成啟動(dòng)壓力梯度的微觀成因
> 液體界面的表面張力和界面張力的測量方法
推薦新聞Info
-
> ?有機(jī)硅疏水材料路基隔水層隔水性能評價(jià)方法
> ?中厚板焊接接頭可控導(dǎo)流界面構(gòu)筑方法及裝置
> 頁巖油儲層超臨界CO?-表面活性劑復(fù)合吞吐實(shí)驗(yàn)與效果評價(jià)
> 利用界面張力儀優(yōu)選頁巖油超臨界CO?吞吐用高效氣溶性表面活性劑
> 界面張力如何改變兩層液體的臨界對流行為
> 基于PIV技術(shù)分析界面張力在各種對流模式中的作用
> Al2O3和Cr2O3對冶煉渣黏度、凝固溫度和表面張力的影響
> Al?O?和Cr?O?對CuCr合金自蔓延冶煉渣表面張力的影響
> 表面張力驅(qū)動(dòng)下三維液態(tài)鋁合金泡沫結(jié)構(gòu)與尺寸分布關(guān)聯(lián)分析
> LB膜分析儀與中子反射聯(lián)用揭示纖維蛋白原氣-水界面逐層自組裝新機(jī)制
依達(dá)拉奉注射液含量測定中溶劑表面張力效應(yīng)的定量分析與方法改進(jìn)
來源: 瀏覽 272 次 發(fā)布時(shí)間:2026-08-06
摘要:比較《中國藥典》2015年版(ChP 2015)與《日本藥典》第17版(JP 17)中依達(dá)拉奉(1)注射液含量測定方法,并分別采用兩種藥典方法對日本原研及國內(nèi)不同廠家生產(chǎn)的依達(dá)拉奉注射液進(jìn)行含量測定。結(jié)果表明,日本藥典精密度優(yōu)于中國藥典,但測定結(jié)果整體偏低。探究其原因,主要在于對照品溶液稀釋過程中甲醇與水表面張力不同,移取對照品溶液時(shí)產(chǎn)生系統(tǒng)誤差,導(dǎo)致移取體積偏大,含量結(jié)果偏低。本研究采用芬蘭Kibron EZ-Pi Plus便攜式動(dòng)態(tài)表面張力儀實(shí)測了相關(guān)溶劑的表面張力,證實(shí)了該誤差的來源。針對此系統(tǒng)誤差,改進(jìn)對照品配制方法,取消稀釋操作,采用一步到位直接配制對照品溶液,有效避免了移液誤差。改進(jìn)后的方法測定結(jié)果與理論值吻合,操作更為簡便。
引言
依達(dá)拉奉(edaravone,1)注射液是日本田邊三菱制藥公司研發(fā)的自由基清除劑,于2001年4月首次在日本上市,臨床用于治療急性腦卒中。1注射液已收錄于日本藥典17版(JP 17)和《中華人民共和國藥典》2015年版(ChP 2015)。
含量測定是評價(jià)藥品質(zhì)量的重要手段。ChP 2015采用外標(biāo)法,系統(tǒng)適用性試驗(yàn)要求1峰與雜質(zhì)I峰的分離度大于8.0;JP 17采用內(nèi)標(biāo)法,要求1與內(nèi)標(biāo)峰的分離度不小于7,且對照溶液重復(fù)進(jìn)樣6次,1峰面積與內(nèi)標(biāo)峰面積之比的RSD不大于1.0%。內(nèi)標(biāo)法可避免供試品前處理及進(jìn)樣體積誤差的影響。考慮到日本為原研國,且原研產(chǎn)品已被國家藥品監(jiān)督管理局藥品審評中心選為一致性評價(jià)參比制劑,故首選JP 17方法。
本文分別采用JP 17和ChP 2015方法測定1注射液含量,發(fā)現(xiàn)JP 17精密度更好,但結(jié)果偏低。經(jīng)分析,這是由于對照品與供試品所用溶劑不一致所致。日本藥典亦已對此進(jìn)行增補(bǔ)修訂(JP 17 Supplement I)。本文在此基礎(chǔ)上提出另一改進(jìn)方案,在保證結(jié)果準(zhǔn)確的同時(shí)進(jìn)一步簡化操作。
1 儀器與試劑
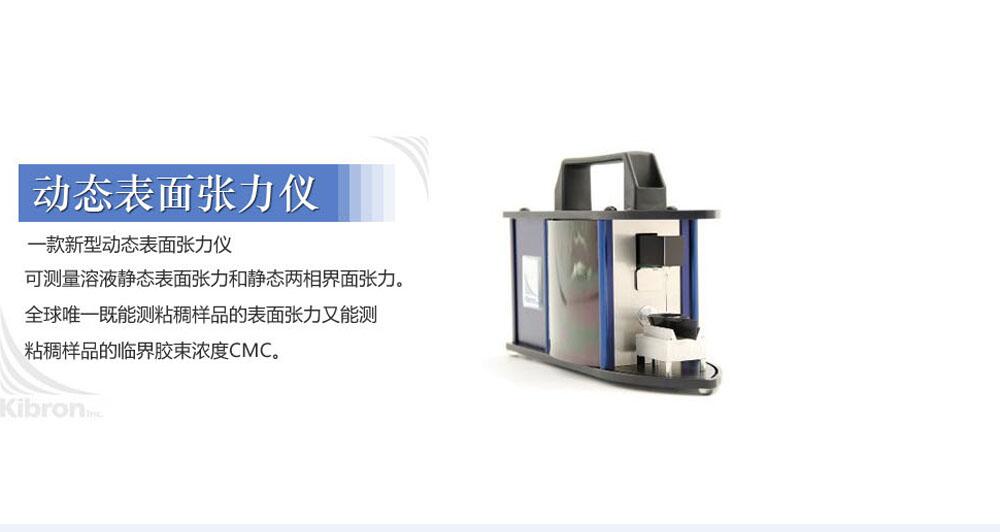
LC-20AT型高效液相色譜儀(日本島津公司);UltiMate3000型高效液相色譜儀(美國賽默飛公司);Thermo BDS HYPERSIL C18鍵合硅膠柱(4.6 mm × 150 mm,5 μm);AB135-S型電子分析天平(瑞士梅特勒公司)。Kibron EZ-Pi Plus便攜式動(dòng)態(tài)表面張力儀(芬蘭Kibron公司,Du Noüy–Padday桿狀探針法,測量范圍1–350 mN/m,分辨率0.001 mN/m,精度0.01 mN/m,單次樣品量0.5–3 mL,配循環(huán)水浴控溫)。
1對照品(中國食品藥品檢定研究院,含量100%,批號100620-201703);對氨基苯甲酸乙酯(內(nèi)標(biāo),2,北京伊諾凱科技有限公司,含量98.0%,批號KSBJ926);1注射液(日本原研,批號B083、C084、C085;國內(nèi)廠家A,批號1712200、1804023;國內(nèi)廠家B,批號180115、180212)。甲醇(色譜純,Sigma-Aldrich公司);乙酸(分析純,北京市通廣精細(xì)化工有限公司);氨水(分析純,北京化工廠);水為娃哈哈純凈水。
2 方法與結(jié)果
2.1 JP 17含量測定方法
2.1.1 色譜條件及系統(tǒng)適用性試驗(yàn)
色譜柱:C18柱(4.6 mm × 150 mm,5 μm);流動(dòng)相:1%乙酸-甲醇(3:1,加氨水調(diào)至pH 5.5);流速:調(diào)整至1出峰時(shí)間約8 min;柱溫:50 ℃;檢測波長:240 nm;進(jìn)樣量:2 μL。對照溶液中1與內(nèi)標(biāo)2峰的分離度應(yīng)不小于7,對照溶液重復(fù)進(jìn)樣6次,1峰面積與內(nèi)標(biāo)峰面積之比的RSD不得大于1.0%。
2.1.2 測定法
精密量取1注射液2 mL,置20 mL量瓶中,精密加入0.2%的2甲醇溶液(w/v)10 mL,再用甲醇定容,搖勻,作為供試品溶液。取1對照品15 mg,精密稱定,置10 mL量瓶中,用甲醇定容,搖勻,精密量取2 mL,置20 mL量瓶中,再精密加入0.2%的2甲醇溶液(w/v)10 mL,用甲醇定容,作為對照品溶液。取供試品溶液和對照品溶液各2 μL,注入液相色譜儀,按內(nèi)標(biāo)法以峰面積計(jì)算,即得。
2.2 ChP 2015含量測定方法
2.2.1 色譜條件與系統(tǒng)適用性試驗(yàn)
色譜柱:C18柱;流動(dòng)相:0.05 mol/L磷酸二氫銨溶液(用20%磷酸溶液調(diào)至pH 3.5)-甲醇(50:50);檢測波長:245 nm。分別取1與雜質(zhì)I對照品適量,加甲醇溶解并稀釋制成每1 mL中各含0.5 μg的混合溶液,取20 μL注入液相色譜儀,記錄色譜圖,1峰與雜質(zhì)I峰的分離度應(yīng)大于8.0。
2.2.2 測定法
精密量取1注射液適量,用流動(dòng)相稀釋制成每1 mL中約含150 μg的溶液,作為供試品溶液,精密量取20 μL注入液相色譜儀,記錄色譜圖;另取1對照品適量,精密稱定,加流動(dòng)相溶解并定量稀釋制成每1 mL中約含50 μg的溶液,同法測定。按外標(biāo)法以峰面積計(jì)算,即得。
2.3 含量測定結(jié)果比較
按“2.1”和“2.2”項(xiàng)下方法分別對日本原研及國內(nèi)生產(chǎn)的1注射液進(jìn)行含量測定,結(jié)果見表1;精密度比較見表2。典型色譜圖見圖1。可見JP方法精密度更好,但測得結(jié)果整體偏低。
表1 樣品含量測定結(jié)果
| 來源 | 批號 | ChP 2015含量/% | JP 17含量/% |
|---|---|---|---|
| 日本原研 | B083 | 99.17 | 98.47 |
| 日本原研 | C084 | 101.06 | 98.51 |
| 日本原研 | C085 | 99.11 | 98.39 |
| 國內(nèi)廠家1 | 1712200 | 101.46 | 98.58 |
| 國內(nèi)廠家1 | 1804023 | 99.13 | 98.46 |
| 國內(nèi)廠家2 | 180115 | 99.36 | 98.37 |
| 國內(nèi)廠家2 | 180212 | 100.59 | 98.43 |
表2 精密度結(jié)果(日本原研批號B083)
| 測定次數(shù) | ChP 2015含量/% | JP 17含量/% |
|---|---|---|
| 1 | 98.85 | 98.39 |
| 2 | 99.56 | 98.57 |
| 3 | 101.34 | 98.47 |
| 4 | 98.96 | 98.55 |
| 5 | 99.69 | 98.49 |
| 6 | 100.94 | 98.34 |
| 平均值 | 99.89 | 98.47 |
| RSD/% | 1.03 | 0.09 |
圖1 ChP 2015(A)與JP 17(B)典型色譜圖
2.4 JP含量測定方法的合理性討論
分析JP 17含量測定方法,1對照品使用甲醇溶解并稀釋,而供試品溶液是1水溶液。由于甲醇的表面張力比水小,使用移液管移取相同體積的甲醇和水時(shí),殘留在移液管中的甲醇溶液量比水溶液少,導(dǎo)致對照品實(shí)際移取體積比理論體積稍大,從而使1含量測定值偏低。
為定量確認(rèn)該偏差,本研究采用芬蘭Kibron EZ-Pi Plus便攜式動(dòng)態(tài)表面張力儀(25.0 ℃恒溫,Du Noüy–Padday桿狀探針法)測定相關(guān)溶劑的靜態(tài)表面張力,結(jié)果見表3。
表3 25.0 ℃下各溶劑靜態(tài)表面張力(Kibron EZ-Pi Plus測定)
| 溶劑 | 表面張力 γ / mN·m?1 |
|---|---|
| 純化水 | 72.0 |
| 甲醇 | 22.1 |
| JP 17對照品貯備液(甲醇) | ≈ 22.1 |
| JP 17供試品水溶液(原液) | ≈ 72.0 |
甲醇表面張力僅為水的約1/3,二者相差約50 mN/m。用同一支A級移液管移取標(biāo)稱2.00 mL液體時(shí),因甲醇?xì)埩袅棵黠@少于水,實(shí)際放出體積偏大。在JP 17原法中,對照品溶液需“甲醇溶解→精密量取2 mL至20 mL量瓶稀釋”,該步移取的是甲醇體系,導(dǎo)致對照品實(shí)際濃度偏高,按內(nèi)標(biāo)法計(jì)算所得樣品含量偏低。該現(xiàn)象與表1、表2中JP 17法整體讀值較ChP 2015低約1.5%、但RSD僅0.09%的結(jié)果完全吻合。
2.5 JP含量測定方法的改進(jìn)
針對上述誤差,本文提出省略對照品稀釋操作,采用直接一步到位溶解并稀釋對照品。改進(jìn)后的測定方法如下:
精密量取1注射液2 mL,置20 mL量瓶中,精密加入1%的2甲醇溶液(w/v)2 mL,再用甲醇定容,搖勻,作為供試品溶液;取1對照品15 mg,精密稱定,置100 mL量瓶中,再精密加入1%的2甲醇溶液(w/v)10 mL,用甲醇定容,搖勻,作為對照品溶液。取供試品溶液和對照品溶液各2 μL,注入液相色譜儀,按內(nèi)標(biāo)法以峰面積計(jì)算,即得。
改進(jìn)后的1濃度和內(nèi)標(biāo)濃度與原方法一致,色譜條件及系統(tǒng)適用性試驗(yàn)不變。
2.6 改進(jìn)后的測定方法結(jié)果
按“2.5”項(xiàng)改進(jìn)方法對日本原研及國內(nèi)生產(chǎn)的共7批1注射液進(jìn)行含量測定,結(jié)果見表4。改進(jìn)后含量均接近100%,與ChP 2015結(jié)果一致,且精密度良好。
表4 改進(jìn)后方法樣品含量測定結(jié)果
| 來源 | 批次 | ChP 2015/% | JP 17/% | JP 17改進(jìn)/% |
|---|---|---|---|---|
| 日本原研 | B083 | 99.17 | 98.47 | 99.92 |
| 日本原研 | C084 | 101.06 | 98.51 | 99.89 |
| 日本原研 | C085 | 99.11 | 98.39 | 100.01 |
| 國內(nèi)廠家1 | 1712200 | 101.46 | 98.58 | 100.03 |
| 國內(nèi)廠家1 | 1804023 | 99.13 | 98.46 | 99.91 |
| 國內(nèi)廠家2 | 180115 | 99.36 | 98.37 | 99.93 |
| 國內(nèi)廠家2 | 180212 | 100.59 | 98.43 | 99.96 |
3 討論
3.1 系統(tǒng)誤差原因分析
移液管標(biāo)稱體積按純水校準(zhǔn),不同溶液因表面張力差異導(dǎo)致殘留量不同,從而產(chǎn)生系統(tǒng)誤差。本研究采用Kibron EZ-Pi Plus便攜式動(dòng)態(tài)表面張力儀實(shí)測甲醇與水的表面張力分別為22.1和72.0 mN/m,兩者相差約50 mN/m。JP 17原法中對照品溶液移取的是甲醇體系,供試品為水體系,移液管對甲醇的實(shí)際放出體積偏大,導(dǎo)致對照品濃度偏高,含量結(jié)果系統(tǒng)性偏低。該誤差在ChP 2015外標(biāo)法中因溶劑一致而不出現(xiàn)。
3.2 解決方案
JP 17(Supplement I)通過將供試品用甲醇稀釋至80%甲醇比例來統(tǒng)一溶劑,從而消除表面張力差異。本文提出的改進(jìn)方法則直接取消對照品溶液的稀釋步驟,將內(nèi)標(biāo)溶液一次性加入含對照品的容量瓶中定容,從根本上避免了移液操作。兩種方法均可有效消除系統(tǒng)誤差,但本文方法操作更簡便、溶媒用量更少,可作為JP 17原法的替代方案。